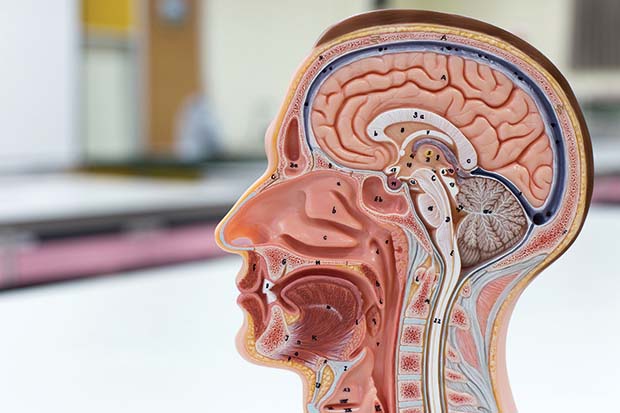
Sintomi e cura della lesione intracranica che colpisce la ghiandola endocrina che si trova alla base del cervello.
L’adenoma ipofisario costituisce il 10-15 per cento di tutti i tumori intracranici e ha una incidenza di 3-4 nuovi casi per 100.000 individui ogni anno: si tratta quindi di una patologia relativamente rara (Fonte: Fondazione AIRC per la Ricerca sul Cancro, marzo 2023). Ma di cosa si tratta nello specifico?
Che cos’è l’adenoma ipofisario?
Gli adenomi ipofisari sono lesioni benigne che occupano spazio all’interno della sella turcica (struttura ossea alla base del cranio che contiene la ghiandola ipofisaria) e prendono origine dalla parte anteriore della ghiandola, denominata adenoipofisi. Sono le lesioni più comuni nella regione sellare e rappresentano il 10-15% dei tumori intra-cranici. Gli adenomi ipofisari possono anche presentarsi come reperto incidentale alla risonanza magnetica nucleare (RMN) encefalo eseguita per altre ragioni (presente sino al 20% nei soggetti sani senza problemi di funzionalità ipofisaria).
Attualmente gli adenomi ipofisari si distinguono in base a tre criteri:
> dimensioni;
> localizzazione e invasione delle strutture circostanti;
> capacità secretoria.
In base alle dimensioni si distinguono in: microadenomi (inferiori a 1 cm di diametro), mesoadenomi (intorno a 1 cm di diametro), macroadenomi (superiori a 1 cm di diametro), adenomi giganti (maggiori di 4 cm di diametro); in base alla localizzazione si distinguono in intra- ed extra-sellari; in base alle caratteristiche secretorie: in adenomi clinicamente non funzionanti, in cui le cellule tumorali non producono sostanze ormonalmente attive, e adenomi secernenti, in cui l’ipersecrezione ormonale causa sindromi cliniche tipiche:
> PRL (prolattina) secernente: oligo-amenorrea (irregolarità dei cicli mestruali in senso di rarefazione o assenza completa) e galattorrea (secrezione lattescente spontanea
o provocata) nella donna; disfunzione erettile (impotenza) nell’uomo;
> GH (ormone della crescita) secernente: acromegalia/gigantismo;
> ACTH (adrenocorticotropo) scernente: ipercortisolismo sistemico (malattia di Cushing);
> TSH (tireotropo) secernente: ipertiroidismo/tireotossicosi.
Come può essere individuato l’adenoma ipofisario?
Gli adenomi ipofisari devono essere differenziati da altre lesioni della regione ipotalamo-ipofisaria e dai casi di iperplasia ipofisaria che si osservano in condizioni fisiologiche come la pubertà, la gravidanza e l’allattamento. Il processo diagnostico va a ricercare:
> Segni e sintomi clinici
da ipersecrezione ormonale, confermati da dosaggi ormonali di laboratorio su prelievo ematico, salivare o urinario e dopo test di soppressione specifici;
> Segni e sintomi causati dall’effetto “massa”
(da compressione): quali iposecrezione ormonale (minor funzionalità della restante ipofisi sana), sintomi
neuro-oftalmologici come alterazioni del campo visivo o riduzione dell’acuità visiva, cefalea, diplopia (visione doppia) e ptosi palpebrale (per estensione laterale dell’adenoma);
> Sintomatologia endocrina di tipo funzionale: inibizione/attenuazione della funzionalità di un altro asse ipofisario per azione diretta dell’eccesso ormonale (di cui l’ipogonadismo è il più frequente), la cui probabilità di recupero (reversibilità funzionale) è maggiore dopo guarigione dalla malattia rispetto alla compressione organica, e comunque dipendente dalla durata del deficit.
Lo specialista potrà richiedere l’esecuzione di esami strumentali quali:
> risonanza magnetica (RMN) della ghiandola ipofisaria senza e con mezzo di contrasto (gadolinio);
> esame del Campo visivo e Test di Hess-Lancaster, con il quale viene valutata la presenza di diplopia, quando presenti anomalie della motilità degli occhi.
Le tipologie di trattamento: medico, chirurgico, radioterapico, ormonale
Trattamento medico
La terapia medica può rappresentare la prima scelta di trattamento per l’adenoma ipofisario prolattino-secernente (prolattinoma), in cui i farmaci dopamino-agonisti (quali la cabergolina) oltre ad abbassare i livelli circolanti di ormone, possono ridurre le dimensioni della massa fino a riassorbirla completamente. Negli altri tipi di adenoma la terapia medica è di seconda scelta. Possono essere utilizzati analoghi della somatostatina in caso di adenoma GH e TSH secernente, un antagonista recettoriale del GH (pegvisomant) in caso di adenoma GH-secernente (acromeglia/gigantismo) non responsivo alle prime linee di trattamento, e farmaci che agiscono direttamente sulla steroidogenesi corticosurrenalica (produzione ormonale da parte della corticale della ghiandola surrenalica) nei casi di adenoma ACTH-secernente (malattia di Cushing).
Trattamento chirurgico
La terapia neurochirurgica è indicata in tutti gli adenomi secernenti di qualsiasi dimensioni (alternativa valida anche nei casi di prolattinomi non responsivi alla terapia con cabergolina o in cui il paziente non tolleri o rifiuti la terapia medica) e va presa in considerazione per gli adenomi non secernenti che causano deficit funzionali o disturbi compressivi “da effetto massa” oppure che mostrano un trend di accrescimento significativo nel tempo. L’intervento avviene in genere per via transnasosfenoidale (TNS) con due metodologie distinte: TNS metodo microscopico o TNS metodo endoscopico. Solo raramente in casi particolarmente invasivi l’intervento richiede un approccio trans cranico (TC).
Trattamento radioterapico
Il trattamento radioterapico va riservato ai casi di dimostrata ricrescita tumorale del residuo post-chirurgico e/o in quei pazienti con elevato rischio operatorio in caso di re-intervento. La terapia radiante può essere stereotassica frazionata o radiochirurgia (gamma Knife). In genere possono essere necessari alcuni anni perché venga ridotta la secrezione ormonale, in ogni caso il paziente va monitorato nel tempo anche per la possibile insorgenza di nuovi deficit funzionali.
Terapia ormonale sostitutiva
Talvolta evidenti semplicemente con un prelievo basale, ma più spesso richiedenti un test di stimolazione per verificarne il deficit funzionale, una volta identificata l’insufficiente produzione di uno o più ormoni ipofisari, va avviata una terapia ormonale sostitutiva per supplire alla parte funzionale danneggiata di porzione di adeno- o neuro-ipofisi sana.
A cura della Dott.ssa Nazarena Betella
Specialista in Endocrinologia e Malattie del Metabolismo
Humanitas Gavazzeni, Bergamo